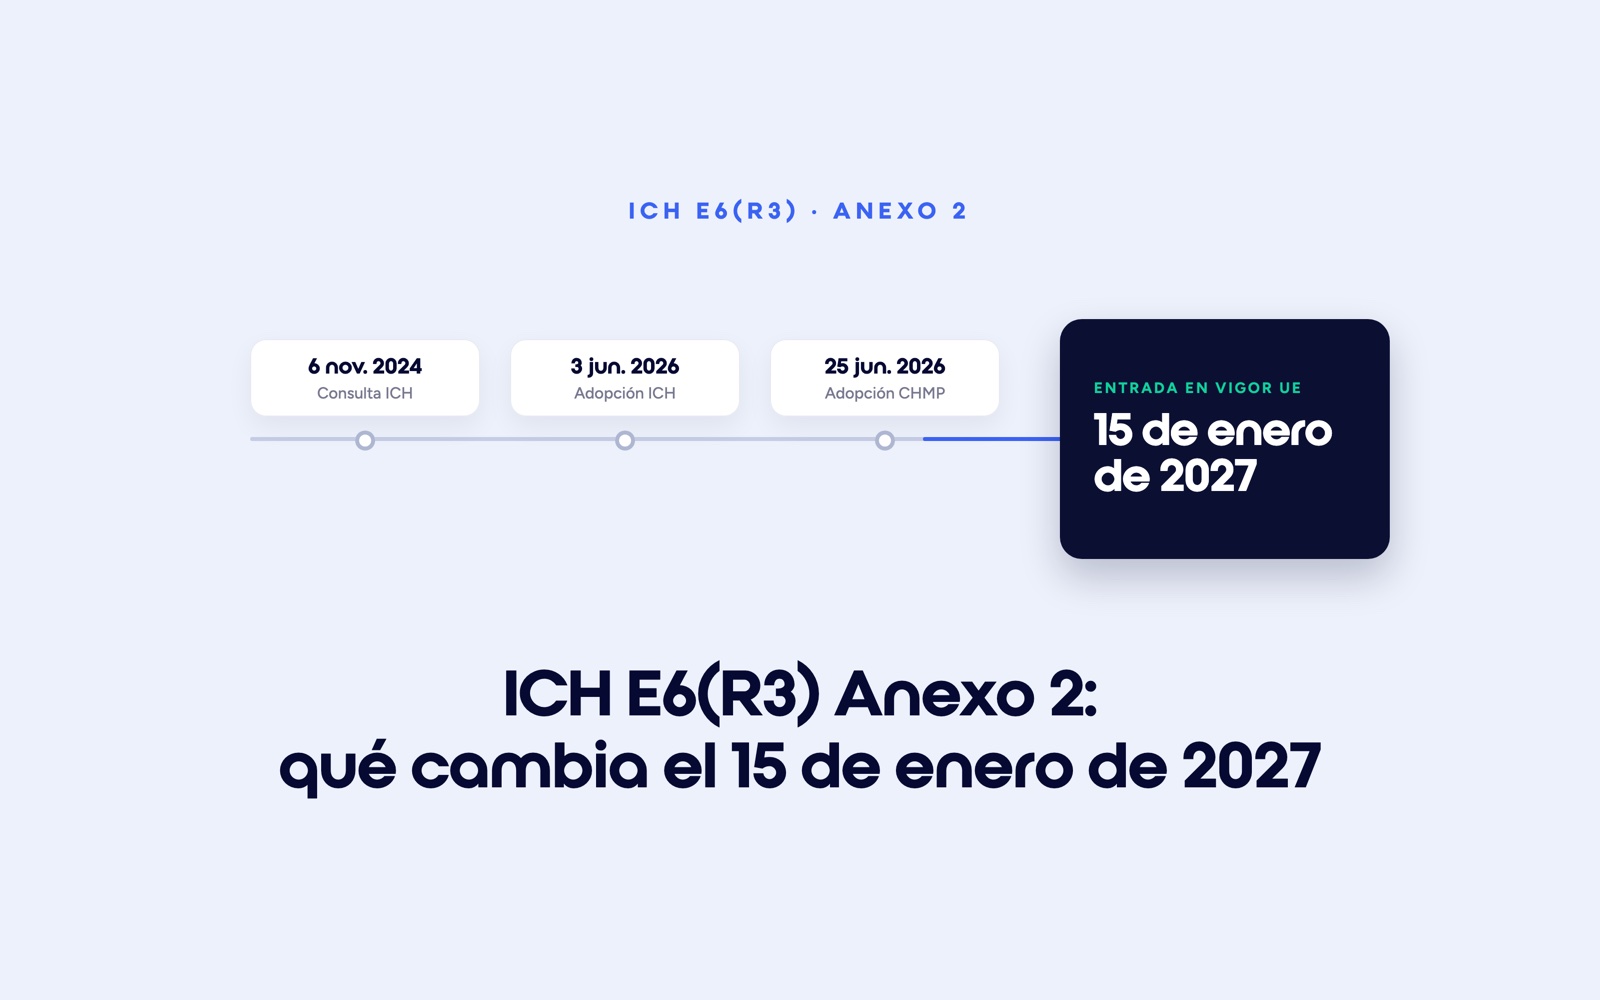
- El Anexo 2 de la ICH E6(R3) entra en vigor en la UE el 15 de enero de 2027, tras su adopción por la ICH el 3 de junio de 2026 y por el CHMP el 25 de junio de 2026.
- Se aplica a los ensayos que incorporan elementos descentralizados, elementos pragmáticos o datos del mundo real, y completa los Principios y el Anexo 1 sin sustituirlos.
- El protocolo debe justificar cada método y describir cómo llega la información de seguridad al investigador.
- El consentimiento a distancia exige una verificación de identidad definida de antemano y una hoja de información que nombre los datos a los que accederán terceros.
- Cuanto más pesa un dato del mundo real en el resultado, más acceso necesita el promotor a su documento fuente.
El Anexo 2 de la ICH E6(R3) añade a las Buenas Prácticas Clínicas reglas propias de los ensayos que incorporan elementos descentralizados, elementos pragmáticos o datos del mundo real. La ICH lo adoptó el 3 de junio de 2026, el CHMP el 25 de junio de 2026, y la EMA fija su entrada en vigor en la UE el 15 de enero de 2027.
¿Su próximo protocolo prevé una visita a domicilio, un consentimiento firmado por videollamada o un brazo control tomado de un registro? A partir del 15 de enero de 2027, el comité de ética y el inspector lo leerán con este texto delante. Le quedan menos de cuatro meses para actualizar sus protocolos, sus hojas de información y sus acuerdos con los titulares de datos, y para comprobar qué registra su sistema de recogida.
¿Qué es el Anexo 2 de la ICH E6(R3) y cuándo se aplica?
El Anexo 2 de la ICH E6(R3) es un complemento de las Buenas Prácticas Clínicas dedicado a los ensayos intervencionistas llamados no tradicionales. No sustituye ni a los Principios ni al Anexo 1, en vigor en la UE desde el 23 de julio de 2025. Precisa cómo aplicarlos cuando su ensayo sale del centro del investigador, se apoya en la atención habitual o reutiliza datos recogidos fuera del ensayo.
| Etapa | Fecha |
| Versión sometida a consulta pública por la ICH | 6 de noviembre de 2024 |
| Adopción por la ICH (etapa 4) | 3 de junio de 2026 |
| Adopción definitiva por el CHMP | 25 de junio de 2026 |
| Entrada en vigor en la UE | 15 de enero de 2027 |
Estas fechas figuran en el documento de la EMA (referencia EMA/CHMP/ICH/495903/2024, con fecha de 13 de julio de 2026). Hasta el 15 de enero de 2027, los Principios y el Anexo 1 siguen siendo el texto de referencia y el Anexo 2 todavía no se aplica. La ICH precisa además que el Anexo no debe leerse como un respaldo a métodos concretos: enmarca los métodos que usted elige. Las demás regiones de la ICH fijan su propio calendario, así que compruebe el de cada país de su ensayo.
¿Qué ensayos entran en el ámbito del Anexo 2?
El Anexo 2 se aplica a todo ensayo intervencionista que incorpore al menos uno de tres métodos: elementos descentralizados, elementos pragmáticos o datos del mundo real. Un mismo ensayo puede acumular varios. Los ensayos académicos entran en cuanto se apoyan en la atención habitual o en la historia clínica hospitalaria.
- Elementos descentralizados: las actividades realizadas fuera del centro del investigador, en el domicilio del participante, en un centro de salud local o en una unidad móvil, además de las visitas por videollamada y las tecnologías sanitarias digitales (aplicaciones, dispositivos conectados, sensores).
- Elementos pragmáticos: las actividades que retoman la atención habitual, con criterios de elegibilidad cercanos a la práctica y una recogida reducida a lo necesario, al ritmo de las consultas ordinarias o mediante la exportación de la historia clínica electrónica.
- Datos del mundo real: datos de salud recogidos fuera del ensayo, en historias clínicas, registros o bases de reembolso, y luego usados como variable de resultado o como control externo.
Un hospital universitario que compara dos estrategias asistenciales ya en uso, y anota los acontecimientos en la historia hospitalaria, combina elementos pragmáticos y datos del mundo real. Un promotor que envía el tratamiento al domicilio y sigue a sus pacientes en visitas a distancia se apoya en elementos descentralizados. Si duda sobre el formato de su estudio, empiece por comparar los modelos de ensayo descentralizado e híbrido.
¿Qué debe describir en el protocolo?
El protocolo debe describir cada método empleado y justificar su uso: en qué responde a la pregunta planteada y por qué resulta viable en sus centros. El Anexo 2 añade cuatro puntos que cubrir en el protocolo o en sus documentos asociados, desde la variabilidad de las fuentes de datos hasta la cadena de información de seguridad hacia el investigador.
- Los actos de la atención habitual: quién los realiza, cómo y en qué circunstancias, cuando intervienen profesionales sanitarios ajenos al equipo del ensayo (sección 3.2.2).
- La variabilidad de las fuentes: su efecto sobre los resultados, tratado en el protocolo o en el plan de análisis estadístico (sección 3.2.3).
- La cadena de seguridad: cómo recoge la información en una visita a distancia o con un dispositivo conectado, cómo llega a tiempo una señal al investigador y qué conducta debe seguir entonces (sección 3.2.5).
- Las modalidades del consentimiento, a distancia o presencial (sección 3.2.6).
La cadena de seguridad es la que más preparación exige cuando usa dispositivos conectados. Un reloj que mide la frecuencia cardiaca cada minuto produce más datos de los que un investigador puede leer. El Anexo pide que la información le llegue en una forma que le permita decidir sobre la atención del participante (sección 3.9.1). Fije en el protocolo los umbrales que disparan una alerta y nombre a la persona que la recibe.
¿Cómo obtener un consentimiento a distancia conforme al Anexo 2?
Puede obtener el consentimiento informado a distancia cuando resulta apropiado y la normativa local lo permite. La sección 2.2 le pide verificar la identidad del participante con un método descrito de antemano, e indicar en la hoja de información qué datos recoge y quién accede a ellos. También recomienda ofrecer el papel o la vía presencial a quien lo prefiera, en la medida de lo posible.
El Anexo cita un ejemplo de verificación de identidad: el control de un documento oficial durante una videollamada. El método y las medidas de confidencialidad deben figurar en sus documentos antes de la primera inclusión. La hoja de información también debe nombrar los datos personales a los que accederán terceros, como la dirección del domicilio cuando acude una enfermera o cuando se entrega allí el tratamiento. Para la reutilización de datos del mundo real, la sección 3.4.2 remite a las reglas locales: según la región, el promotor puede apoyarse en un consentimiento amplio obtenido antes o en una autorización del comité de ética, sin recabar un nuevo consentimiento para el ensayo. Nuestro artículo sobre la firma electrónica en el consentimiento informado detalla el marco aplicable.
Datos del mundo real: ¿qué debe demostrar?
Debe demostrar que los datos del mundo real son aptos para el uso previsto: fiables, es decir exactos, completos, de origen conocido y trazables, y pertinentes, es decir portadores de la exposición, de las variables de resultado y de las covariables que su pregunta necesita. Cuanto más pesa el dato en el resultado, más acceso necesita a su fuente.
La sección 3.4.1 gradúa el esfuerzo según la criticidad. Cuando los datos del mundo real sostienen una variable principal de eficacia o de seguridad, evaluar la fuente puede no bastar: debe poder comprobar en el documento fuente que un acontecimiento tuvo lugar. Para una variable exploratoria, una evaluación de los sistemas y procesos del titular puede bastar, siempre que la justifique en el protocolo. Si el titular no permite el acceso a las fuentes, el Anexo le pide consultar a la autoridad competente.
Un registro de patología le aporta un brazo control externo. Su acuerdo con él debe prever, antes de la firma, que su equipo de calidad y el inspector puedan remontar de una fila del conjunto de datos a la historia de origen. Si cruza ese registro con otra base, el protocolo debe explicar cómo empareja a los pacientes y cómo resuelve una incoherencia entre ambas (sección 3.5.1). Cuando un proveedor realiza la extracción, usted sigue siendo responsable de la supervisión de la extracción, el enlace y la transformación (sección 3.4.1). Nuestro artículo sobre cómo elegir un software de registro de pacientes detalla los criterios de la herramienta de recogida del registro.
¿Qué preguntar a su proveedor de EDC antes del 15 de enero de 2027?
Su sistema de recogida debe responder a tres exigencias del Anexo 2: la trazabilidad de los datos importados, la llegada de la información de seguridad al investigador y la prueba del consentimiento. Plantee estas cinco preguntas a su proveedor antes de cerrar el protocolo de su primer ensayo presentado después de esa fecha.
| Pregunta que plantear | Sección del Anexo 2 |
| ¿Registra el sistema el origen de cada dato: entrada en el centro, cuestionario del paciente, dispositivo conectado, importación de la historia hospitalaria? | 3.5.1 |
| ¿Deja una importación por API rastro en la pista de auditoría, con su fecha, su origen y los datos afectados? | 3.4.1 y 3.5.1 |
| ¿Un valor fuera de umbral recogido a distancia dispara una alerta que el investigador ve? | 2.5 y 3.9.1 |
| ¿Conserva el sistema la versión del consentimiento firmada, su modalidad y el método de verificación de identidad? | 2.2.1 y 3.2.6 |
| Cuando un proveedor interviene en el domicilio, ¿el acceso a la dirección y a los datos de salud sigue limitado a las personas autorizadas? | 3.7 |
Pida una respuesta por escrito en cada línea y guárdela en su expediente de validación. Nuestro artículo sobre la validación de sistemas informatizados explica cómo documentar cada respuesta.
[[cta]]
Cómo aborda Datacapt los ensayos que cubre el Anexo 2
En la plataforma Datacapt, el eCRF, el ePRO, el eConsent, la aleatorización y la gestión de suministros comparten la misma base de datos. Sus participantes firman su consentimiento electrónico a distancia, con verificación de identidad, marca de tiempo y firma electrónica en el sentido del reglamento eIDAS. Usted gestiona las versiones por país y por centro, y publica una nueva cuando una modificación sustancial del protocolo obliga a recabar de nuevo el consentimiento. Cada participante dispone de acceso seguro a su ejemplar del consentimiento, firmado por ambas partes, y puede retirarlo en cualquier momento. Para los ensayos descentralizados e híbridos, las visitas y el seguimiento a distancia alimentan el eCRF, y la entrega del tratamiento en el domicilio conserva su trazabilidad. Con el módulo eConsult, el investigador realiza la visita por videollamada y completa el eCRF durante el encuentro; esa videollamada no se graba ni se registra en la pista de auditoría. La API REST, con control de acceso por rol y registro de actividad, recibe datos de otros sistemas, y un entorno de pruebas le permite validar una integración antes de la producción.
A partir del 15 de enero de 2027, los ensayos descentralizados, pragmáticos o alimentados por datos del mundo real tendrán en la UE un texto de referencia común. Hasta entonces, tome el protocolo de su próximo ensayo afectado y compruebe que justifica cada método y describe cómo llegan las alertas de seguridad al investigador. Redacte una hoja de información clara y transparente, que indique quién accede a qué datos. Haga constar en cada acuerdo con un titular de datos el acceso de su equipo de calidad y del inspector a los documentos fuente.
Preguntas frecuentes
[[faq]]
¿Ya se aplica el Anexo 2 de la ICH E6(R3)?
No. La ICH adoptó el Anexo 2 el 3 de junio de 2026 y el CHMP el 25 de junio de 2026, y la EMA fija su entrada en vigor en la UE el 15 de enero de 2027. Hasta entonces, los Principios y el Anexo 1 de la ICH E6(R3), en vigor en la UE desde el 23 de julio de 2025, siguen siendo la referencia de las Buenas Prácticas Clínicas.
¿El Anexo 2 sustituye al Anexo 1 de la ICH E6(R3)?
No. El Anexo 2 completa los Principios y el Anexo 1, que se aplican a todos los tipos de ensayo. Añade consideraciones propias de los ensayos que incorporan elementos descentralizados, elementos pragmáticos o datos del mundo real, y la ICH pide leerlo junto con los Principios y el Anexo 1.
¿Se puede obtener el consentimiento informado a distancia según la ICH E6(R3)?
Sí, cuando resulta apropiado y la normativa local lo permite. La sección 2.2.1 del Anexo 2 pide al investigador que verifique la identidad del participante, por ejemplo mediante el control de un documento oficial en videollamada, con un método y unas medidas de confidencialidad definidos de antemano.
¿Qué es un elemento pragmático en un ensayo clínico?
Un elemento pragmático incorpora la atención habitual al ensayo: criterios de elegibilidad cercanos a la práctica, actos realizados por el equipo asistencial de siempre y una recogida reducida a lo que la pregunta necesita, al ritmo de las consultas ordinarias. El Anexo 2 de la ICH E6(R3) pide describir en el protocolo quién realiza esos actos, cómo y en qué circunstancias.
¿Qué diferencia hay entre uso primario y uso secundario de los datos?
El uso primario designa los datos recogidos para el ensayo, según el protocolo. El uso secundario designa los datos recogidos con otros fines, en una historia clínica, un registro o una base de reembolso, y luego incorporados al ensayo. El Anexo 2 sitúa estos datos asistenciales entre los datos del mundo real y pide demostrar que son aptos para el uso previsto.
Florentin combines clinical research know-how with a true passion for product design. Attentive to detail and obsessed with user experience, he ensures that Datacapt remains a high-performance platform that’s also intuitive and accessible to every user.
Blog y Noticias
Noticias, artículos, recursos y tutoriales.