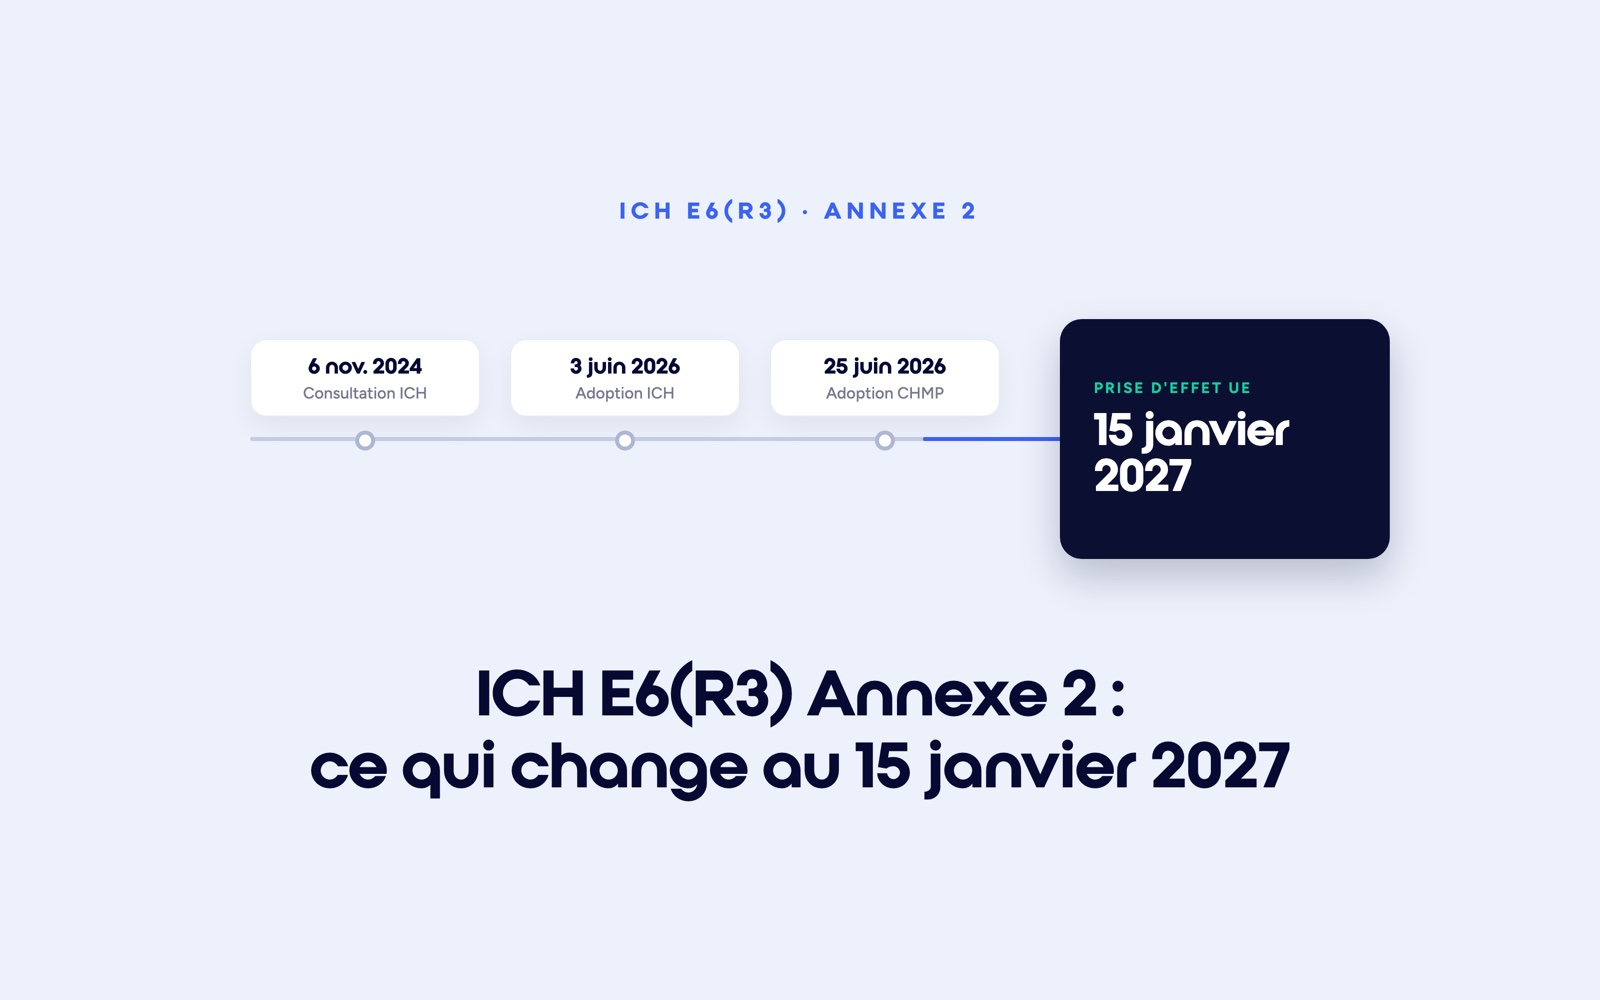
- L'Annexe 2 de l'ICH E6(R3) prend effet dans l'UE le 15 janvier 2027, après son adoption par l'ICH le 3 juin 2026 et par le CHMP le 25 juin 2026.
- Elle vise les essais qui intègrent des éléments décentralisés, des éléments pragmatiques ou des données de vie réelle, et complète les Principes et l'Annexe 1 sans les remplacer.
- Le protocole doit justifier chaque méthode et décrire le circuit des informations de sécurité jusqu'à l'investigateur.
- Le consentement à distance suppose une vérification d'identité définie à l'avance et une note d'information qui nomme les données auxquelles des tiers auront accès.
- Plus une donnée de vie réelle pèse dans le résultat, plus le promoteur doit pouvoir accéder à son document source.
L'Annexe 2 de l'ICH E6(R3) ajoute aux Bonnes Pratiques Cliniques des règles propres aux essais qui intègrent des éléments décentralisés, des éléments pragmatiques ou des données de vie réelle. L'ICH l'a adoptée le 3 juin 2026, le CHMP le 25 juin 2026, et l'EMA fixe sa prise d'effet dans l'UE au 15 janvier 2027.
Votre prochain protocole prévoit une visite à domicile, un consentement signé en visioconférence ou un bras contrôle tiré d'un registre ? À partir du 15 janvier 2027, le comité d'éthique et l'inspecteur le liront avec ce texte en main. Il vous reste moins de quatre mois pour mettre à jour vos protocoles, vos notes d'information et vos conventions avec les détenteurs de données, et pour vérifier ce que votre système de collecte enregistre.
Qu'est-ce que l'Annexe 2 de l'ICH E6(R3) et à quelle date s'applique-t-elle ?
L'Annexe 2 de l'ICH E6(R3) est un complément des Bonnes Pratiques Cliniques consacré aux essais interventionnels dits non traditionnels. Elle ne remplace ni les Principes ni l'Annexe 1, en vigueur dans l'UE depuis le 23 juillet 2025. Elle précise comment les appliquer quand votre essai sort du centre investigateur, s'appuie sur le soin courant ou réutilise des données collectées hors de l'essai.
| Étape | Date |
| Version soumise à consultation publique par l'ICH | 6 novembre 2024 |
| Adoption par l'ICH (étape 4) | 3 juin 2026 |
| Adoption définitive par le CHMP | 25 juin 2026 |
| Prise d'effet dans l'UE | 15 janvier 2027 |
Ces dates figurent sur le document de l'EMA (référence EMA/CHMP/ICH/495903/2024, daté du 13 juillet 2026). Jusqu'au 15 janvier 2027, les Principes et l'Annexe 1 restent le texte de référence, et l'Annexe 2 ne s'applique pas encore. L'ICH précise aussi que l'Annexe ne doit pas se lire comme un soutien à des méthodes particulières : elle encadre les méthodes que vous choisissez. Les autres régions de l'ICH fixent leur propre calendrier : vérifiez celui de chaque pays de votre essai.
Quels essais entrent dans le champ de l'Annexe 2 ?
L'Annexe 2 vise tout essai interventionnel qui intègre au moins une de trois méthodes : des éléments décentralisés, des éléments pragmatiques ou des données de vie réelle. Un même essai peut en cumuler plusieurs. Les essais académiques y entrent dès qu'ils s'appuient sur le soin courant ou sur le dossier hospitalier.
- Éléments décentralisés : les activités menées hors du site de l'investigateur, au domicile du participant, dans un centre de santé local ou une unité mobile, plus les visites en visioconférence et les technologies de santé numériques (applications, objets connectés, capteurs).
- Éléments pragmatiques : les activités qui reprennent le soin courant, avec des critères d'éligibilité proches de la pratique et une collecte réduite au nécessaire, au rythme des consultations habituelles ou par export du dossier patient informatisé.
- Données de vie réelle : des données de santé collectées hors de l'essai, dans les dossiers patients, les registres ou les bases de remboursement, puis reprises comme critère de jugement ou comme contrôle externe.
Un CHU qui compare deux stratégies de prise en charge déjà en usage, et relève les événements dans le dossier hospitalier, combine éléments pragmatiques et données de vie réelle. Un promoteur qui expédie le traitement au domicile et suit ses patients en visite à distance relève des éléments décentralisés. Si vous hésitez sur le format de votre étude, commencez par comparer les modèles d'essais décentralisés et hybrides.
Que devez-vous décrire dans le protocole ?
Le protocole doit décrire chaque méthode employée et justifier son utilisation : en quoi elle répond à la question posée et pourquoi elle est réalisable dans vos centres. L'Annexe 2 ajoute quatre points à couvrir dans le protocole ou ses documents associés, allant de la variabilité des sources de données à la chaîne d'information de sécurité vers l'investigateur.
- Les actes du soin courant : qui les réalise, comment et dans quelles circonstances, quand des professionnels de santé extérieurs à l'équipe de l'essai interviennent (section 3.2.2).
- La variabilité des sources : son effet sur les résultats, discuté dans le protocole ou le plan d'analyse statistique (section 3.2.3).
- Le circuit de sécurité : comment vous collectez l'information par visite à distance ou à l'aide d'un objet connecté, comment un signal parvient à temps à l'investigateur et quelle conduite il doit alors tenir (section 3.2.5).
- Les modalités du consentement, à distance ou en présentiel (section 3.2.6).
Le circuit de sécurité demande le plus de préparation quand vous utilisez des objets connectés. Une montre connectée qui relève la fréquence cardiaque toutes les minutes produit plus de données qu'un investigateur ne peut en lire. L'Annexe demande que l'information lui parvienne sous une forme qui lui permet de décider des soins du participant (section 3.9.1). Fixez dans le protocole les seuils qui déclenchent une alerte, et nommez la personne qui la reçoit.
Comment recueillir un consentement à distance conforme à l'Annexe 2 ?
Vous pouvez recueillir le consentement éclairé à distance quand cela est approprié et que la réglementation locale le permet. La section 2.2 vous demande de vérifier l'identité du participant selon une méthode décrite à l'avance, et d'indiquer dans la note d'information quelles données vous collectez et qui y accède. Elle recommande aussi de proposer le papier ou le présentiel à qui le préfère, dans la mesure du possible.
L'Annexe cite un exemple de vérification d'identité : le contrôle d'une pièce officielle pendant un appel vidéo. La méthode et les mesures de confidentialité doivent figurer dans vos documents avant la première inclusion. La note d'information doit aussi nommer les données personnelles auxquelles des tiers auront accès, comme l'adresse du domicile quand une infirmière s'y rend ou quand le traitement y est livré. Pour la réutilisation de données de vie réelle, la section 3.4.2 renvoie aux règles locales : selon la région, le promoteur peut s'appuyer sur un consentement large recueilli en amont ou sur une autorisation du comité d'éthique, sans recueillir un nouveau consentement pour l'essai. En France, la base légale et l'information des personnes relèvent du RGPD et du cadre de la CNIL, méthodologie de référence ou autorisation. Notre guide Comment recueillir le consentement éclairé avec l'eConsent détaille la méthode étape par étape.
Données de vie réelle : que devez-vous prouver ?
Vous devez prouver que les données de vie réelle sont aptes à l'usage prévu : fiables, c'est-à-dire exactes, complètes, d'origine connue et traçables, et pertinentes, c'est-à-dire porteuses de l'exposition, des critères de jugement et des covariables dont votre question a besoin. Plus la donnée pèse dans le résultat, plus vous devez accéder à sa source.
La section 3.4.1 gradue l'effort selon la criticité. Quand les données de vie réelle portent un critère principal d'efficacité ou de sécurité, évaluer la source peut ne pas suffire : vous devez pouvoir vérifier dans le document source qu'un événement a eu lieu. Pour un critère exploratoire, une évaluation du système et des processus du détenteur peut suffire, à condition de la justifier dans le protocole. Si le détenteur ne permet pas l'accès aux sources, l'Annexe vous demande de consulter l'autorité compétente.
Un registre de pathologie vous fournit un bras contrôle externe. Votre convention avec lui doit prévoir, avant signature, que votre équipe qualité et l'inspecteur pourront remonter d'une ligne du jeu de données au dossier d'origine. Si vous croisez ce registre avec une autre base, le protocole doit expliquer comment vous appariez les patients et comment vous tranchez une incohérence entre les deux (section 3.5.1). Quand un prestataire réalise l'extraction, vous restez responsable de la supervision de l'extraction, du chaînage et de la transformation (section 3.4.1). Notre article sur le choix d'un logiciel de registre patients détaille les critères de l'outil de collecte du registre.
Quelles questions poser à votre éditeur EDC avant le 15 janvier 2027 ?
Votre système de collecte doit répondre à trois exigences de l'Annexe 2 : la traçabilité des données importées, la remontée des informations de sécurité vers l'investigateur et la preuve du consentement. Posez ces cinq questions à votre éditeur avant de figer le protocole de votre premier essai soumis après cette date.
| Question à poser | Section de l'Annexe 2 |
| Le système enregistre-t-il l'origine de chaque donnée : saisie au centre, questionnaire patient, objet connecté, import du dossier hospitalier ? | 3.5.1 |
| Un import par API laisse-t-il une trace dans la piste d'audit, avec sa date, son origine et les données concernées ? | 3.4.1 et 3.5.1 |
| Une valeur hors seuil relevée à distance déclenche-t-elle une alerte que l'investigateur voit ? | 2.5 et 3.9.1 |
| Le système conserve-t-il la version du consentement signée, sa modalité et la méthode de vérification d'identité ? | 2.2.1 et 3.2.6 |
| Quand un prestataire intervient au domicile, l'accès à l'adresse et aux données de santé reste-t-il limité aux personnes autorisées ? | 3.7 |
Demandez une réponse écrite pour chaque ligne et rangez-la dans votre dossier de validation. Notre article sur la validation des systèmes informatisés explique comment documenter chaque réponse.
[[cta]]
Comment Datacapt aborde les essais concernés par l'Annexe 2
Sur la plateforme Datacapt, l'eCRF, l'ePRO, l'eConsent, la randomisation et la gestion des traitements partagent la même base de données. Vos participants signent leur consentement électronique à distance, avec vérification d'identité, horodatage et signature électronique au sens du règlement eIDAS. Vous gérez les versions par pays et par site, et vous publiez une nouvelle version quand une modification substantielle du protocole impose de recueillir à nouveau le consentement. Chaque participant dispose d'un accès sécurisé à son exemplaire du consentement, doublement signé, et peut retirer son consentement à tout moment. Pour les essais décentralisés et hybrides, les visites et le suivi à distance alimentent l'eCRF, et la livraison du traitement au domicile garde sa traçabilité. Avec le module eConsult, l'investigateur mène la visite en visioconférence et complète l'eCRF pendant l'échange ; la visioconférence n'est ni enregistrée ni tracée dans la piste d'audit. L'API REST, avec contrôle d'accès par rôle et journalisation, reçoit les données d'autres systèmes, et un environnement de test vous permet de valider une intégration avant la production.
À partir du 15 janvier 2027, les essais décentralisés, pragmatiques ou nourris de données de vie réelle auront dans l'UE un texte de référence commun. D'ici là, reprenez le protocole de votre prochain essai concerné et vérifiez qu'il justifie chaque méthode et décrit le circuit des alertes de sécurité jusqu'à l'investigateur. Rédigez une note d'information claire et transparente, qui indique qui accède à quelles données. Faites inscrire dans chaque convention avec un détenteur de données l'accès de votre équipe qualité et de l'inspecteur aux documents sources.
Questions fréquentes
[[faq]]
L'Annexe 2 de l'ICH E6(R3) est-elle déjà applicable ?
Non. L'ICH a adopté l'Annexe 2 le 3 juin 2026 et le CHMP le 25 juin 2026, et l'EMA fixe sa prise d'effet dans l'UE au 15 janvier 2027. D'ici là, les Principes et l'Annexe 1 de l'ICH E6(R3), en vigueur dans l'UE depuis le 23 juillet 2025, restent la référence des Bonnes Pratiques Cliniques.
L'Annexe 2 remplace-t-elle l'Annexe 1 de l'ICH E6(R3) ?
Non. L'Annexe 2 complète les Principes et l'Annexe 1, qui s'appliquent à tous les types d'essais. Elle ajoute des considérations propres aux essais qui intègrent des éléments décentralisés, des éléments pragmatiques ou des données de vie réelle, et l'ICH demande de la lire avec les Principes et l'Annexe 1.
Peut-on recueillir le consentement éclairé à distance selon l'ICH E6(R3) ?
Oui, quand cela est approprié et que la réglementation locale le permet. La section 2.2.1 de l'Annexe 2 demande à l'investigateur de vérifier l'identité du participant, par exemple par le contrôle d'une pièce officielle en visioconférence, avec une méthode et des mesures de confidentialité définies à l'avance.
Qu'est-ce qu'un élément pragmatique dans un essai clinique ?
Un élément pragmatique intègre le soin courant dans l'essai : critères d'éligibilité proches de la pratique, actes réalisés par les soignants habituels, collecte réduite au nécessaire au rythme des consultations. L'Annexe 2 de l'ICH E6(R3) demande de décrire dans le protocole qui réalise ces actes, comment et dans quelles circonstances.
Quelle différence entre usage primaire et usage secondaire des données ?
L'usage primaire désigne des données collectées pour l'essai, selon le protocole. L'usage secondaire désigne des données collectées à d'autres fins, dans un dossier patient, un registre ou une base de remboursement, puis reprises dans l'essai. L'Annexe 2 range ces données de soin parmi les données de vie réelle et demande de prouver qu'elles sont aptes à l'usage prévu.
Florentin associe le savoir-faire de la recherche clinique à une véritable passion pour la conception de produits. Soucieux du détail et obsédé par l'expérience utilisateur, il veille à ce que Datacapt reste une plateforme performante, intuitive et accessible à tous les utilisateurs.
Blog & News Datacapt
Les derniers articles, guide et tutoriels.