- L’ICH M11 fixe un modèle de protocole et un standard de données uniques pour les essais interventionnels portant sur des médicaments (ICH, 2025).
- La FDA a publié M11 comme guidance finale en mai 2026 ; l’UE l’applique depuis le 11 juin 2026.
- M11 recommande un format : la guidance de la FDA contient des recommandations non contraignantes et aucune agence n’exige de protocole soumis au format M11.
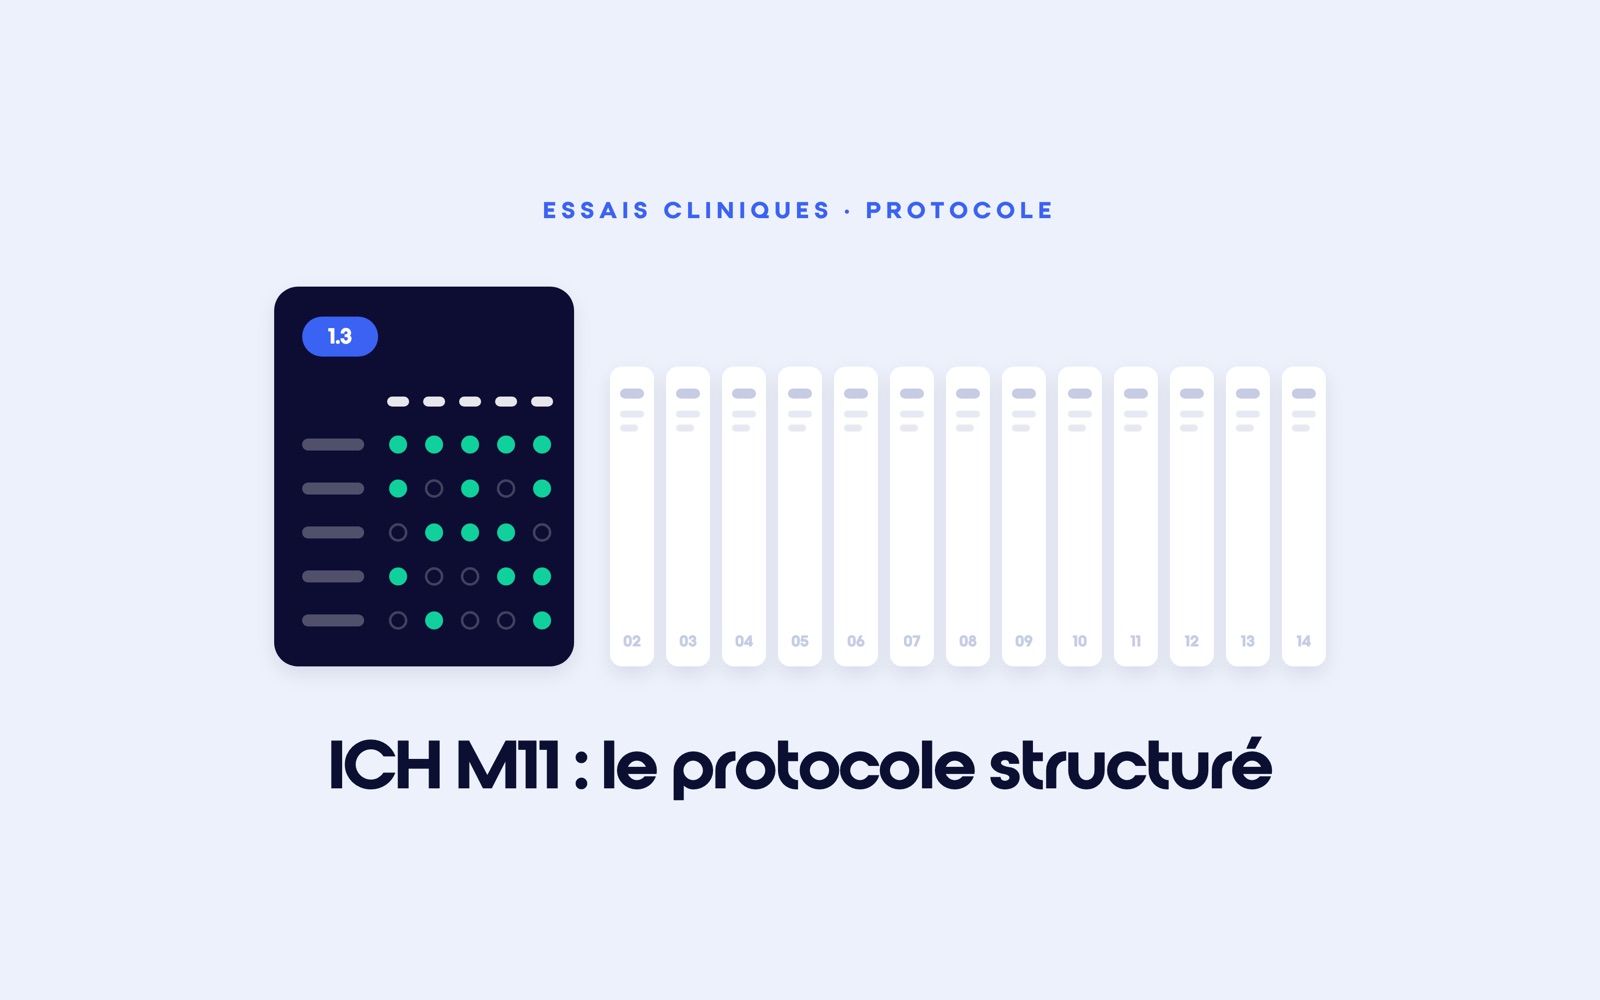
- Le modèle place le Schedule of Activities, premier tableau dont a besoin la personne qui construit l’eCRF, en section 1.3.
- Chaque amendement M11 indique son motif principal et son impact sur la sécurité des participants et la fiabilité des données.
Chaque promoteur rédige ses protocoles à sa manière et l’équipe qui construit l’eCRF en paie le prix : des visites cachées dans une annexe, des évaluations décrites à trois endroits, un résumé d’amendement qui relève chaque virgule. L’ICH a adopté M11 le 19 novembre 2025 pour fixer le format. La FDA l’a publié comme guidance finale en mai 2026 et l’Agence européenne des médicaments a fixé sa date d’entrée en vigueur au 11 juin 2026. Votre prochain protocole pourrait arriver dans ce format, envoyé par un promoteur, une CRO ou votre propre rédacteur médical. Cet article détaille ce que couvre M11, ce qu’il n’impose pas et où il modifie le paramétrage de l’étude.
Qu’est-ce que l’ICH M11 ?
L’ICH M11, ou Clinical electronic Structured Harmonised Protocol (CeSHarP), est un ensemble de trois documents : une ligne directrice, un modèle de protocole et une spécification technique. Le modèle fixe la table des matières, les intitulés de section et les instructions de chaque section. La spécification technique définit les éléments de données qui permettent aux systèmes d’échanger le contenu du protocole.
La ligne directrice en donne la raison dans sa section de contexte : la variabilité du format et du contenu d’un promoteur à l’autre « contribue à des pertes d’efficacité » dans la recherche, l’examen et l’évaluation des protocoles. L’ICH a soumis le projet à consultation en septembre 2022 et adopté la version finale trois ans plus tard. La version EMA de la spécification technique compte 302 pages. L’ICH a signé un accord avec CDISC pour maintenir la terminologie contrôlée sur laquelle repose cette spécification.
L’ICH M11 est-il obligatoire ?
Non. M11 recommande un format. La guidance de la FDA porte la mention « Contains Nonbinding Recommendations » et ni la FDA ni l’EMA n’exigent de protocole au format M11 pour autoriser un essai. M11 apporte une structure que chaque autorité réglementaire des régions ICH a acceptée, ce qui retire un argument en faveur d’un modèle maison.
Le tableau fait le point sur M11 dans les deux régions qui publient des textes datés.
| Jalon | Date | Document |
|---|---|---|
| Projet soumis à consultation (étape 2) | 27 septembre 2022 | Projet de ligne directrice et de modèle ICH M11 |
| Adoption par les autorités réglementaires de l’ICH (étape 4) | 19 novembre 2025 | Ligne directrice, modèle et spécification technique en version finale |
| Adoption finale par le CHMP | 11 décembre 2025 | Spécification technique de l’EMA, étape 5 |
| Guidance finale de la FDA | Mai 2026 | Guidance pour l’industrie, CDER et CBER, avis publié au Federal Register le 22 mai 2026 |
| Entrée en vigueur dans l’UE | 11 juin 2026 | EMA, date indiquée sur le document de l’étape 5 |
Le champ d’application compte autant que les dates. M11 s’applique aux essais cliniques interventionnels portant sur des médicaments, toutes phases et tous domaines thérapeutiques confondus, essais post-autorisation compris. Un produit combiné médicament-dispositif développé comme un médicament entre dans ce champ. Une investigation clinique de dispositif médical n’y entre pas : son protocole suit la norme ISO 14155 et le MDR, que M11 ne remplace pas.
Que contient le modèle M11 ?
Le modèle compte 14 sections numérotées, du résumé du protocole aux références. Les informations dont un centre a besoin pour conduire l’essai figurent en tête. L’ICH l’a conçu d’abord pour les investigateurs et les équipes des centres. Le synopsis, le schéma de l’essai et le Schedule of Activities ouvrent le document. Les éléments de référence passent dans des annexes qui ont « le même poids et la même rigueur ».
Pour l’équipe qui construit l’eCRF, cinq sections alimentent le design de l’étude. Le tableau associe chacune d’elles à ce que vous paramétrez dans l’EDC.
| Section M11 | Ce qu’elle contient | Ce que vous construisez à partir d’elle |
|---|---|---|
| 1.3 Schedule of Activities | Chaque procédure, à chaque visite et à chaque contact, avec les fenêtres autorisées | Visites, formulaires par visite, fenêtres de visite |
| 3 Objectifs et estimands | Objectif principal et objectifs secondaires, critères de jugement, estimands | Champs des critères de jugement, variables dérivées |
| 5 Population de l’essai | Critères d’inclusion et de non-inclusion | Formulaire d’éligibilité et ses contrôles de cohérence |
| 8 Évaluations et procédures | La façon de réaliser chaque évaluation | Items, unités, plages de valeurs |
| 9 Événements indésirables et réclamations produit | Définitions, période de recueil, déclaration | Formulaires de sécurité et règles d’alerte |
Le modèle précise que le Schedule of Activities « doit recenser les procédures qui seront réalisées à chaque visite de l’essai », y compris les examens utilisés pour l’éligibilité, la randomisation ou la stratification. Ce seul tableau répond à la plupart des questions qu’un data manager renvoie au promoteur pendant le paramétrage de l’étude.
Que change un protocole structuré pour la construction de l’eCRF ?
Un protocole structuré place la même information au même endroit dans chaque essai. Le paramétrage de l’étude part donc d’une carte connue, sans recherche dans tout le document. Le gain tient à la localisation plus qu’à l’automatisation : la spécification technique définit le Schedule of Activities comme un seul élément obligatoire, dont la valeur peut être un tableau, du texte ou une image. Elle ne découpe pas les visites et les procédures en champs de données distincts, si bien qu’un data manager continue de lire le tableau pour paramétrer les visites.
Deux situations montrent la différence. Une CRO qui construit des études pour plusieurs promoteurs reçoit des protocoles dans autant de formats. Avec M11, ses data managers trouvent à chaque fois les fenêtres de visite en section 1.3 et les critères d’éligibilité en section 5. Ils peuvent réutiliser leur check-list de relecture d’un promoteur à l’autre. Un investigateur académique qui porte la promotion de son essai et rédige un premier protocole dispose d’un modèle avec des instructions dans chaque section. Il obtient un projet de protocole que l’équipe qui choisit un EDC pour un essai académique peut paramétrer sans deviner.
La ligne directrice énumère les réutilisations qu’elle vise : la gestion des essais, la publication dans les registres d’essais cliniques et « la collecte standardisée des données d’essais cliniques ». La structure aide surtout dans les designs complexes, où le Schedule of Activities change selon le bras ou la cohorte, comme dans les essais adaptatifs, basket et umbrella.
La structure ne conçoit pas l’eCRF à votre place. M11 indique où placer chaque contenu. La ligne directrice précise qu’elle n’explique pas au promoteur comment concevoir un bon essai. Il revient toujours au data manager de décider comment chaque évaluation devient un champ, quelles étapes de conception de l’eCRF suivre et quels contrôles de cohérence protègent le critère de jugement principal.
Comment l’ICH M11 traite-t-il les amendements de protocole ?
M11 attribue à chaque amendement un bloc fixe en tête du protocole, avant la section 1 : le motif principal et le motif secondaire, un court résumé des principales modifications et deux questions à réponse oui ou non, l’une sur son impact substantiel probable sur la sécurité ou les droits des participants, l’autre sur la fiabilité des données. Un tableau « Overview of Changes » vient ensuite. Les amendements antérieurs passent en section 12.3.
Ce format répond à un problème mesuré. Une étude du Tufts CSDD portant sur 950 protocoles, publiée en 2024, a montré que 76 % des protocoles de phase I à IV avaient fait l’objet d’au moins un amendement, avec 3,3 amendements par protocole en moyenne. La mise en œuvre d’un amendement prenait 260 jours, de la décision à la dernière approbation. Les centres travaillaient avec des versions différentes du protocole pendant 215 jours en moyenne.
Pour l’équipe EDC, ce bloc indique dès les premières pages si l’amendement touche le Schedule of Activities, la population ou les critères de jugement, ce qui détermine si l’eCRF doit passer à une nouvelle version. Les coûts cachés d’un amendement de protocole se situent pour l’essentiel hors de la modification des formulaires. Un résumé d’amendement clair réduit la part qui relève de cette modification.
[[cta]]
Comment Datacapt travaille avec un protocole structuré
Datacapt AI prépare une première version des sections, des items et des champs à partir du contenu du protocole que vous fournissez, avec des suggestions d’items alignées sur CDISC CDASH. Il écrit les contrôles de cohérence et les conditions d’affichage à partir de la logique clinique. Le data manager peut lui demander, en une phrase, de construire l’eCRF à partir du Schedule of Activities. Avec un protocole M11, ce tableau se trouve en section 1.3, là où l’agent et le data manager qui relit ses suggestions l’attendent. L’agent prépare aussi les scripts de tests de recette à partir de la configuration qu’il vient de créer.
L’agent travaille avec vos permissions et écrit en brouillon, jamais sur une étude en production. Chaque action est enregistrée dans la piste d’audit. Datacapt annonce environ 60 % de temps en moins sur le paramétrage de l’étude. La phase de tests ne change pas, car c’est elle qui sert de point de contrôle. Un data manager valide chaque suggestion avant la mise en production de l’étude.
Voir un agent construire un eCRF à partir d’un protocole
Conclusion
L’ICH M11 ne vous oblige pas à changer de modèle de protocole. En Europe et aux États-Unis, il figure désormais aux côtés de toutes les autres lignes directrices ICH que suit votre essai. Les équipes qui y gagnent le plus sont celles qui lisent des protocoles de nombreux auteurs : CRO, data managers, comités d’éthique. Si vous êtes promoteur d’un essai de médicament, demandez à votre rédacteur médical si votre prochain protocole pourrait suivre le modèle M11 et transmettez son Schedule of Activities à l’équipe qui construit votre eCRF, comme premier livrable. M11 arrive aussi au moment où l’Annexe 2 de l’ICH E6(R3) étend les bonnes pratiques cliniques aux essais décentralisés et pragmatiques, deux designs où un Schedule of Activities clair compte le plus.
[[faq]]
Sources
- International Council for Harmonisation, ICH harmonised guideline M11: Clinical electronic Structured Harmonised Protocol (CeSHarP), version finale adoptée le 19 novembre 2025, 2025
- International Council for Harmonisation, ICH M11 Clinical electronic Structured Harmonised Protocol (CeSHarP) template, Step 4, 2025
- U.S. Food and Drug Administration, M11 Clinical Electronic Structured Harmonized Protocol (CeSHarP): Guidance for Industry, 2026
- European Medicines Agency, ICH M11 Clinical electronic structured harmonised protocol (CeSHarP), Technical specification, Step 5, 2025
- Federal Register, M11 Clinical Electronic Structured Harmonised Protocol (CeSHarP); International Council for Harmonisation; Guidance for Industry; Availability, 2026
- Tufts Center for the Study of Drug Development, New Benchmarks on Protocol Amendment Practices, Trends and their Impact on Clinical Trial Performance, Therapeutic Innovation & Regulatory Science, 2024
Le modèle de protocole ICH M11 est-il obligatoire ?
Non. La guidance de la FDA de mai 2026 contient des recommandations non contraignantes. L’EMA n’a pas fait d’un protocole M11 une condition pour autoriser un essai. Les promoteurs peuvent conserver leur propre modèle. M11 offre un format que toutes les autorités réglementaires des régions ICH ont accepté.
Quand l’ICH M11 est-il entré en vigueur ?
L’ICH a adopté M11 à l’étape 4 le 19 novembre 2025. La FDA l’a publié comme guidance finale en mai 2026, avec un avis au Federal Register le 22 mai 2026. Dans l’Union européenne, l’EMA a fixé sa date d’entrée en vigueur au 11 juin 2026.
L’ICH M11 s’applique-t-il aux investigations cliniques de dispositifs médicaux ?
Non. M11 couvre les essais cliniques interventionnels portant sur des médicaments, y compris les produits combinés médicament-dispositif développés comme des médicaments. Une investigation clinique de dispositif médical suit la norme ISO 14155 et le MDR pour l’Europe. Ces textes définissent le contenu du protocole d’investigation clinique.
Qu’est-ce que CeSHarP ?
CeSHarP signifie Clinical electronic Structured Harmonised Protocol, le nom complet de l’ICH M11. L’ICH M11 comprend un modèle de protocole aux intitulés et instructions fixes ainsi qu’une spécification technique qui définit chaque élément du protocole comme une donnée destinée à l’échange électronique entre promoteurs, autorités réglementaires et autres acteurs.
Qu’est-ce que l’ICH M11 change pour l’EDC et la conception de l’eCRF ?
Les informations dont a besoin la personne qui construit l’eCRF se trouvent à des emplacements fixes : le Schedule of Activities en section 1.3, les critères d’éligibilité en section 5, les évaluations en section 8. La spécification technique conserve le Schedule of Activities sous la forme d’un seul tableau, texte ou image. Le data manager continue donc de le lire et de décider comment chaque évaluation devient un champ.
Florentin associe le savoir-faire de la recherche clinique à une véritable passion pour la conception de produits. Soucieux du détail et obsédé par l'expérience utilisateur, il veille à ce que Datacapt reste une plateforme performante, intuitive et accessible à tous les utilisateurs.
Blog & News Datacapt
Les derniers articles, guide et tutoriels.